El sarcoma de tejido blando es un tipo de cáncer poco frecuente que comienza como una multiplicación de células en el tejido blando del cuerpo. Los tejidos blandos conectan, sostienen y recubren otras estructuras del cuerpo.
El sarcoma de tejido blando puede aparecer en cualquier parte del cuerpo, aunque ocurre más a menudo en los brazos, las piernas, el abdomen y el retroperitoneo. El diagnóstico suele requerir pruebas de imagen y una biopsia, y el tratamiento se planifica de forma individualizada mediante una combinación de cirugía, radioterapia y, en determinados casos, quimioterapia u otros tratamientos sistémicos.
Qué es un sarcoma de partes blandas
El sarcoma de tejido blando es una enfermedad por la que se forman células malignas (cancerosas) en los tejidos blandos del cuerpo. Los tejidos blandos del cuerpo conectan, sostienen y rodean los órganos y otras partes del cuerpo.
Los tejidos blandos comprenden los músculos, la grasa, los vasos sanguíneos, los nervios, los tendones y el revestimiento de las articulaciones. También incluyen los vasos linfáticos, el tejido fibroso, los cartílagos y los tejidos que rodean las articulaciones.
Los sarcomas de partes blandas son un grupo heterogéneo de tumores que pueden desarrollarse en cualquier parte del cuerpo y que se originan del tejido mesodérmico embrionario. El tipo de célula con cambios en su ADN es lo que determina el tipo de sarcoma de tejido blando.
Las células sanas mueren como parte de su ciclo natural, pero las células cancerosas siguen creciendo porque no tienen instrucciones de parar. Las células cancerosas forman un bulto llamado tumor.
Frecuencia y localización
Se trata de una enfermedad poco frecuente, con una incidencia de 2-3/100.000 casos nuevos al año. Representa alrededor del 1% de los diagnósticos oncológicos en adultos y cerca del 15% en niños.
El sarcoma de partes blandas puede presentarse a cualquier edad y no distingue entre mujeres y hombres. La edad de máxima incidencia se sitúa en los 50 y 65 años, aunque algunos subtipos son más frecuentes en niños, adolescentes o adultos jóvenes.
Estos tumores pueden producirse en cualquier parte del cuerpo, pero son más frecuentes en extremidades, especialmente en las piernas. Los sarcomas de tejido blando se forman en casi cualquier parte del cuerpo, incluso la cabeza, el cuello y el tronco, pero son más frecuentes en los brazos, las piernas, el abdomen y el retroperitoneo.
En cuanto a su localización, este cáncer se divide entre el que puede desarrollarse en el tronco y las extremidades -piernas, brazos, cuello- y el del retroperitoneo, que es el compartimento posterior del abdomen.
Dos tercios de los sarcomas de partes blandas se sitúan en extremidades y tronco, y un tercio en el área del retroperitoneo. El sarcoma del retroperitoneo se hace evidente solo cuando llega a un tamaño bastante grande y ha involucrado órganos, porque se comporta de manera muy silenciosa.
Los sarcomas que comienzan en el abdomen a veces no causan signos y síntomas hasta que están muy grandes. Por este motivo, su diagnóstico suele ser más tardío que el de los sarcomas localizados en las extremidades y el tronco.
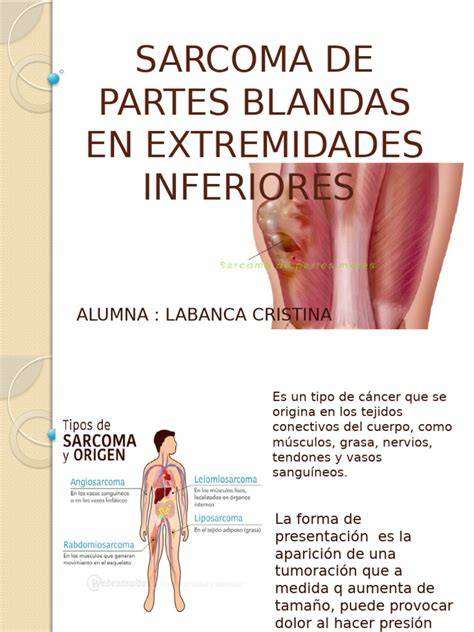
Tipos de sarcoma de partes blandas
Hay muchos tipos de sarcoma de tejido blando. Las células de cada tipo de sarcoma tienen un aspecto diferente al microscopio, según el tipo de tejido blando en el que se originó el cáncer.
Aproximadamente, un 50% de los sarcomas de partes blandas se corresponden con rabdomiosarcomas, que son tumores de músculo estriado. El otro 50% está formado por una larga serie de entidades conocidas como sarcomas de partes blandas no rabdomiosarcoma.
Principales subtipos
- Liposarcoma: surge en el tejido adiposo. Es uno de los tipos más comunes de sarcoma de tejidos blandos en adultos.
- Leiomiosarcoma: afecta al músculo liso, que se encuentra en órganos internos como el útero, el estómago, los intestinos y los vasos sanguíneos.
- Rabdomiosarcoma: se origina en el músculo estriado y es especialmente relevante en la población pediátrica.
- Sarcoma sinovial: se desarrolla cerca de las articulaciones, como la rodilla o el tobillo, y es más común en adolescentes y adultos jóvenes.
- Angiosarcoma: empieza en las células que recubren los vasos sanguíneos.
- Sarcoma epitelioide.
- Sarcoma alveolar de partes blandas.
- Fibrosarcoma.
- Mixofibrosarcoma.
- Sarcoma pleomórfico indiferenciado.
- Tumor desmoide o fibromatosis agresiva.
- Tumor desmoplásico de células redondas pequeñas.
- Miofibromatosis.
- Tumor maligno de la vaina del nervio periférico.
- Tumor fibroso solitario.
- Tumor del estroma gastrointestinal.
- Tumores vasculares.
- Sarcoma de Kaposi: se asocia al virus del herpes humano 8 y puede producir lesiones en la piel y otros órganos en personas inmunodeprimidas.
También existen sarcomas óseos, como el osteosarcoma, el condrosarcoma y el sarcoma de Ewing, pero no forman parte de los sarcomas de partes blandas. El osteosarcoma es el tipo más común de cáncer óseo en niños y adolescentes, mientras que el condrosarcoma se origina en las células del cartílago.
Síntomas del sarcoma de partes blandas
Es posible que el sarcoma de tejido blando no presente ningún síntoma al principio. La clínica es inespecífica y el síntoma inicial más frecuente es la existencia de una masa inicialmente indolora, de lento crecimiento, móvil en sus primeras fases, y que puede alcanzar un gran tamaño antes de ser diagnosticada.
El cuadro clínico inicial consiste habitualmente en el desarrollo de una masa sólida en partes blandas o interesando una articulación. Puede ser confundida con una lesión traumática o con cualquier otra causa que dé lugar a una zona de inflamación.
Los sarcomas pueden crecer lentamente, aunque algunos pueden aumentar de tamaño rápidamente en un periodo de 2-3 meses. El crecimiento rápido se asocia a un pronóstico menos favorable y requiere un diagnóstico precoz.
Signos y síntomas más frecuentes
- Una masa palpable o bulto bajo la piel.
- Un bulto o hinchazón evidentes.
- Masa sólida en partes blandas.
- Dolor progresivo que no cede con antiinflamatorios.
- Signos de inflamación, como calor, enrojecimiento y dolor.
- Hinchazón persistente en la zona afectada.
- Restricción o limitación del movimiento si el tumor está cerca de una articulación.
- Dolor cuando el bulto presiona nervios o músculos.
- Dificultad para respirar cuando el tumor comprime estructuras cercanas.
Cuando se desarrollan en las extremidades, son más evidentes para el paciente, pero otros tipos de sarcoma son más complejos de detectar y requieren estudios de imágenes como ecografía, tomografía computarizada o resonancia magnética.
Los sarcomas del retroperitoneo pueden permanecer silenciosos durante años. Los síntomas aparecen a causa de la compresión tumoral de otras vísceras, con presión en el abdomen, menor tolerancia a los alimentos o síntomas urinarios por compresión de la vejiga.
La mala evolución a tratamientos habituales con antiinflamatorios, junto con una evolución tórpida, infiltrante y de aspecto amenazador, debe hacernos pensar en la naturaleza maligna de la lesión.
Otras afecciones quizás causen los mismos signos y síntomas. Consulte con el médico si tiene alguno de estos problemas.
Cuándo consultar al médico
Una masa palpable, una hinchazón persistente, dolor progresivo o limitación del movimiento requieren valoración médica, especialmente cuando no existe un traumatismo que los explique o cuando no mejoran con el tratamiento habitual.
El diagnóstico de estos tumores puede retrasarse por la falta de sintomatología específica, y este retraso y el gran tamaño que pueden alcanzar las lesiones influyen de forma importante en el pronóstico y el tratamiento de la enfermedad.
El llamado a las personas es a no retrasar la consulta y a solicitar al menos un examen de imagen si tienen algo que se palpan y que no corresponde.
Causas y factores de riesgo
No está claro qué causa la mayoría de los sarcomas de tejidos blandos. El sarcoma de tejido blando empieza cuando una célula del tejido conectivo sufre cambios en su ADN.
Estos cambios convierten las células de tejido conectivo en células cancerosas y les indican que crezcan y produzcan más células. En algunos tipos de sarcoma de tejido blando, las células cancerosas se quedan en un solo lugar, siguen fabricando células y el tumor se agranda. En otros tipos, las células cancerosas pueden desprenderse y diseminarse a otras partes del cuerpo.
En la mayoría de los casos no se ha podido demostrar un agente causal definido. Sin embargo, se han descrito influencias genéticas, víricas, ambientales y relacionadas con la radioterapia.
Trastornos hereditarios
Es posible que ciertos trastornos hereditarios aumenten el riesgo de presentar un sarcoma de tejido blando. No todas las personas con uno o más factores de riesgo tendrán sarcoma y algunas personas sin factores de riesgo conocidos también pueden presentarlo.
- Síndrome de Li-Fraumeni, relacionado con alteraciones o mutaciones en el gen TP53.
- Neurofibromatosis de tipo 1 o enfermedad de Von Recklinghausen, relacionada con mutaciones en NF1.
- Poliposis adenomatosa familiar o síndrome de Gardner, relacionada con mutaciones en APC.
- Síndrome del carcinoma nevoide de células basales o síndrome de Gorlin, relacionado con mutaciones en PTCH1.
- Esclerosis tuberosa, relacionada con alteraciones en TSC1 o TSC2.
- Síndrome de Werner, relacionado con mutaciones en WRN.
- Retinoblastoma hereditario.
Los pacientes afectados por el síndrome de Li-Fraumeni presentan una mayor incidencia de sarcomas de partes blandas, sarcomas óseos, carcinomas de mama, tumores cerebrales y leucemias respecto a la población normal.
En pacientes afectados de neurofibromatosis tipo 1 hay una mayor incidencia de tumores malignos de la vaina de los nervios periféricos. En la adenomatosis poliposa familiar hay una mayor incidencia de tumores desmoides.
Radiación, sustancias químicas y otros factores
- Tratamiento previo con radioterapia.
- Exposición accidental o intencional a radiación.
- Linfedema prolongado en los brazos o las piernas.
- Exposición a herbicidas fenoxi, clorofenoles, dioxinas, arsénico, cloruro de vinilo o dióxido de torio.
- Infección por el VIH y el virus del herpes humano 8.
- Infección crónica por el virus de Epstein-Barr, asociada con el desarrollo de leiomiosarcomas en determinados contextos.
En pacientes previamente irradiados hay una mayor incidencia de sarcoma de partes blandas como tumor secundario. Sin embargo, en la mayoría de los casos no hay una condición previa o factor de riesgo que se pueda identificar claramente en su desarrollo.
Cómo se diagnostica
El diagnóstico de los sarcomas de partes blandas se establece mediante la toma de una muestra de la lesión y el examen anatomopatológico de la misma. Solo el patólogo puede confirmar el diagnóstico.
Ante una sospecha clínica o cuando el tumor se detecta en una ecografía, un escáner o una resonancia magnética, el médico puede indicar una biopsia para confirmar o descartar el diagnóstico.
Exploración y pruebas de imagen
Además de los antecedentes médicos personales y familiares y del examen físico, se utilizan diferentes pruebas de imagen para estudiar la localización, el tamaño y la relación del tumor con los tejidos cercanos.
- Radiografía simple: puede mostrar un aumento de partes blandas, aunque habitualmente es inespecífica.
- Ecografía: permite confirmar la presencia de una masa, valorar su localización anatómica y determinar si es sólida, líquida o mixta; también puede utilizarse para guiar la toma de muestras.
- Resonancia magnética: diferencia mejor los músculos y los vasos, permite valorar la invasión de planos vecinos y no utiliza radiación ionizante.
- Tomografía computarizada: permite obtener imágenes detalladas del pulmón, el abdomen, la pelvis y otras regiones.
- Tomografía por emisión de positrones: puede ayudar a localizar células tumorales metabólicamente activas, aunque sus aplicaciones rutinarias dependen del caso.
Tanto la tomografía computarizada como la resonancia magnética son útiles en el estudio prequirúrgico de las lesiones y en el control posterior al tratamiento. La resonancia magnética permite realizar cortes sagitales y coronales y demuestra en muchas ocasiones con más fiabilidad la invasión de planos vecinos.
Tras una exploración física completa, pueden realizarse una resonancia magnética, una tomografía computarizada pulmonar y una tomografía por emisión de positrones, además de pruebas analíticas para conocer el estado de la función hematológica, renal, hepática y cardiaca.
Biopsia
La biopsia debe planificarse cuidadosamente para no perjudicar una posible resección curativa posterior. En su planificación pueden participar el cirujano, el radioncólogo y el radiólogo intervencionista que utiliza pruebas de imagen para guiar el diagnóstico.
- Biopsia por punción con aguja gruesa: se extrae tejido mediante una aguja ancha y se toman varias muestras; en ocasiones se utiliza una ecografía, una tomografía computarizada o una resonancia magnética para guiar el procedimiento.
- Biopsia por incisión: se extrae una parte de la masa o una muestra de tejido; puede realizarse cuando es peligroso hacer una biopsia con aguja gruesa o cuando sus resultados no son claros.
- Biopsia excisional: solo debería realizarse en lesiones muy pequeñas y accesibles, siempre con amplios bordes.
- Biopsia percutánea con aguja de corte: suele ser suficiente para establecer el diagnóstico, definir el subtipo y determinar el grado del tumor.
La biopsia incisional se considera como un método para determinar el tipo histológico y el grado del tumor. La biopsia percutánea con aguja de corte permite definir el subtipo y el grado del tumor en el 80% de los casos y se considera una alternativa estándar a la biopsia incisional en el diagnóstico histológico.
Se tomarán muestras del tumor primario, los ganglios linfáticos y otras áreas sospechosas cuando sea necesario. Un patólogo observa el tejido al microscopio para detectar células cancerosas y determinar el grado del tumor.
Estudio anatomopatológico y molecular
El grado del tumor depende de qué tan anormales se ven las células cancerosas al microscopio y con qué rapidez se multiplican. Por lo general, los tumores de grado alto crecen y se diseminan con mayor rapidez que los tumores de grado bajo.
Debido a que el sarcoma de tejido blando a veces es difícil de diagnosticar, las muestras de tejido las debe revisar un patólogo con experiencia en el diagnóstico de sarcomas de tejido blando.
Con la muestra de tejido se pueden realizar pruebas de inmunohistoquímica, citometría de flujo, biomarcadores, microscopía óptica y electrónica, análisis citogenético e hibridación fluorescente in situ.
Las técnicas de biología molecular, como la hibridación fluorescente in situ y la inmunohistoquímica, permiten definir con mayor precisión el tipo de enfermedad, predecir su comportamiento y determinar a qué tratamiento responde mejor.
Estadificación
Después de diagnosticar el sarcoma de tejido blando, se realizan pruebas para determinar si las células cancerosas se diseminaron dentro del tejido blando, a los ganglios linfáticos o a otras partes del cuerpo.
La estadificación tiene en cuenta el grado y el tamaño del tumor, el lugar donde está localizado y si se ha diseminado a los ganglios linfáticos u otras partes del cuerpo. La información obtenida determina el estadio de la enfermedad y ayuda a planificar el tratamiento.
Para clasificar el sarcoma de tejido blando del tronco y las extremidades se utilizan los estadios I, II, III y IV. Para clasificar el sarcoma de tejido blando del retroperitoneo también se utilizan los estadios I, II, III y IV. No hay un sistema de estadificación estándar para el sarcoma de tejido blando de la cabeza, el cuello, el tórax y el abdomen.
Pruebas utilizadas durante la estadificación
- Radiografía del tórax: permite estudiar los órganos y huesos del interior del tórax.
- Estudios bioquímicos de la sangre: miden sustancias que los órganos y tejidos liberan en la sangre.
- Recuento sanguíneo completo: evalúa los glóbulos rojos, los glóbulos blancos, las plaquetas, la hemoglobina y la proporción de glóbulos rojos.
- Tomografía computarizada: obtiene imágenes detalladas de regiones como el pulmón, el abdomen y la pelvis.
- Imágenes por resonancia magnética: proporcionan imágenes detalladas de los tejidos y órganos.
- Tomografía por emisión de positrones: identifica zonas que absorben más glucosa radiactiva y pueden corresponder a células tumorales activas.
Los resultados de estas pruebas se analizan junto con los resultados de la biopsia del tumor para determinar el estadio del sarcoma antes de administrar el tratamiento. En ocasiones se administra quimioterapia o radioterapia como tratamiento inicial y luego se vuelve a estadificar el sarcoma.
Cómo se disemina el sarcoma
El cáncer se puede diseminar a través del tejido, el sistema linfático y la sangre. Desde el lugar donde comenzó, puede extenderse hacia las áreas cercanas, entrar en los vasos linfáticos o penetrar en los vasos sanguíneos.
- Diseminación por el tejido: el cáncer se extiende desde donde comenzó hacia las áreas cercanas.
- Diseminación por el sistema linfático: las células cancerosas entran en los vasos linfáticos y se desplazan a otras partes del cuerpo.
- Diseminación por la sangre: las células cancerosas entran en los vasos sanguíneos y se desplazan a órganos distantes.
Cuando el cáncer se disemina a otra parte del cuerpo, se llama metástasis. El tumor metastásico es el mismo tipo de cáncer que el tumor primario.
Por ejemplo, si el sarcoma de tejido blando se disemina al pulmón, las células cancerosas en el pulmón son células de sarcoma de tejido blando. La enfermedad es sarcoma de tejido blando metastásico, no cáncer de pulmón.
Tratamiento
El tratamiento no se basa en un protocolo estándar rígido y único para todos los casos, sino en la combinación de cirugía, radioterapia y quimioterapia, adecuadas a las particularidades de cada caso.
Tras el estudio individualizado de cada paciente, se aplica la técnica considerada más eficaz en el momento terapéutico más adecuado. La elección depende del tipo de sarcoma, el tamaño, el grado, el estadio, la localización, la posibilidad de resección completa y el estado general del paciente.
Es necesario efectuar una clasificación completa y dejar que un equipo multidisciplinario de especialistas en cáncer planifique el tratamiento óptimo. Los estudios han demostrado que las personas con sarcomas suelen presentar mejores resultados cuando son tratadas en centros especializados en cáncer con experiencia en esta enfermedad.
Cirugía
La cirugía sigue siendo el tratamiento de elección y la única herramienta terapéutica que puede, por sí sola, dar una posibilidad de curación. La cirugía es parte del tratamiento de todos los sarcomas de tejidos blandos, siempre que sea posible.
El objetivo final de la cirugía es la resección completa de la enfermedad, con márgenes quirúrgicos limpios de células tumorales. La resección amplia incluye la zona reactiva con un margen de tejido sano de 2-3 cm en todas las direcciones.
Si las células cancerosas se encuentran en los bordes del tejido extraído o cerca de ellos, puede significar que ha quedado parte del cáncer. En estos casos, a menudo la mejor opción es realizar más cirugía, aunque también puede utilizarse radioterapia después de la intervención.
Si la enfermedad no es resecable inicialmente, se puede combinar previamente quimioterapia y/o radioterapia para reducir su tamaño, delimitar sus bordes y convertirla en quirúrgicamente resecable.
La amputación solamente es necesaria en 5-10% de los sarcomas en extremidades. En pocas ocasiones es necesario amputar la extremidad completa con el tumor.
Radioterapia
La radioterapia puede administrarse antes o después de la cirugía. Se utiliza especialmente en tumores de grado alto, tumores de grado intermedio con márgenes dudosos o cuando existe un riesgo elevado de recaída local.
La radioterapia preoperatoria puede reducir el tamaño del tumor y facilitar su extirpación. La radioterapia posoperatoria puede reducir la probabilidad de que el tumor regrese en el lugar donde surgió o cerca de este.
La radioterapia sin cirugía se emplea en pacientes inoperables o cuando existe rechazo a la intervención, logrando el control local en un 30-60% de los casos.
La terapia con protones es una modalidad de radioterapia externa de precisión que aporta una mejor distribución de la dosis de radiación y, por tanto, menor irradiación de los tejidos sanos.
También se han desarrollado técnicas de braquiterapia de especial aplicación en el tratamiento de sarcomas de partes blandas, con el objetivo de asegurar el control local de la enfermedad y disminuir la toxicidad del tratamiento.
Quimioterapia
La función de la quimioterapia no está definida de la misma manera para todos los sarcomas. En los adultos con sarcomas resecables de tejido blando, los ensayos clínicos no han confirmado de forma concluyente que la quimioterapia adyuvante basada en doxorrubicina mejore la supervivencia general a largo plazo.
La quimioterapia puede utilizarse antes de la cirugía para reducir el tamaño del tumor, después de la cirugía para tratar una posible enfermedad residual microscópica o cuando la cirugía y la radioterapia no pueden llevarse a cabo.
En el rabdomiosarcoma, el papel de la quimioterapia es fundamental. Puede utilizarse como tratamiento citorreductor previo a la cirugía o como complemento para controlar una posible enfermedad residual mínima después de la cirugía y la radioterapia.
Los fármacos que han demostrado mayor actividad en los sarcomas de partes blandas son la doxorrubicina y la ifosfamida. Otros fármacos utilizados en determinadas situaciones son la gemcitabina, la vinorelbina, los taxanos y la ecteinascidina.
En algunos sarcomas, los medicamentos de terapia dirigida o la inmunoterapia pueden constituir opciones de tratamiento, especialmente en fases avanzadas o cuando el tumor presenta características moleculares concretas.
Tratamientos regionales y cuidados de soporte
En tumores grandes de los brazos o las piernas puede considerarse la quimioterapia mediante perfusión aislada de la extremidad. También se utilizan, en casos seleccionados, técnicas como la quimioterapia intraarterial.
Los tratamientos conllevan una alta toxicidad y solo deben ser aplicados por profesionales con experiencia en este campo. Los pacientes requieren cuidados de soporte para evitar complicaciones graves durante los periodos en que se ven sometidos a los tratamientos.
Una vez finalizados los tratamientos, los pacientes deben continuar controlados durante un largo periodo de tiempo en unidades de seguimiento a largo plazo para vigilar su estado de salud y evitar complicaciones secundarias a los tratamientos administrados.
Tratamiento según el estadio
Sarcoma en etapa I
Los sarcomas de tejidos blandos en etapa I son tumores de bajo grado de cualquier tamaño. Los tumores pequeños, de menos de 5 cm, localizados en los brazos o las piernas pueden tratarse únicamente con cirugía.
El objetivo de la cirugía es extirpar el tumor junto con parte del tejido normal que lo rodea. Si los márgenes son positivos o cercanos, puede ser necesaria una nueva cirugía o radioterapia después de la intervención.
Si el tumor está en la cabeza, el cuello o el abdomen, puede ser más difícil extraerlo completamente con suficiente tejido normal alrededor. En estos casos puede administrarse radioterapia, con o sin quimioterapia, antes de la cirugía.
Sarcoma en etapas II y III
La mayoría de los sarcomas en etapa II y III son tumores de grado alto y tienden a crecer y propagarse rápidamente. Algunos tumores en etapa III ya se han propagado a los ganglios linfáticos cercanos.
Para los sarcomas en etapa II y III, la extirpación quirúrgica del tumor es el tratamiento principal. Los ganglios linfáticos también se extirpan si contienen cáncer.
Si el tumor es grande o está localizado en un lugar que dificulta la cirugía, puede administrarse quimioterapia, radioterapia o ambas antes de la intervención. Estos tratamientos buscan reducir el tamaño del tumor y facilitar su extirpación completa.
También puede administrarse quimioterapia, radioterapia o ambas después de la cirugía para reducir la probabilidad de que el cáncer vuelva en el lugar de origen o cerca de él.
La radioterapia con o sin quimioterapia puede utilizarse sola cuando la localización, el tamaño del tumor o el estado general de salud del paciente hacen que la cirugía sea imposible.
Sarcoma en etapa IV
Un sarcoma se considera en etapa IV cuando se ha propagado a lugares distantes. Los sarcomas en etapa IV pueden curarse pocas veces, aunque algunos pacientes pueden curarse si el tumor principal y todas las metástasis pueden extraerse mediante cirugía.
La mejor tasa de éxito se obtiene cuando la enfermedad se ha propagado únicamente a los pulmones y todas las lesiones pueden extirparse completamente.
Cuando el tumor primario y las metástasis no pueden extirparse por completo, se utiliza radioterapia y/o quimioterapia para aliviar los síntomas y controlar la enfermedad.
La doxorrubicina y la ifosfamida suelen ser opciones iniciales. La gemcitabina y el docetaxel pueden administrarse si la primera combinación deja de surtir efecto. En los angiosarcomas pueden utilizarse paclitaxel o docetaxel con vinorelbina.
Para algunos tipos de sarcoma de tejidos blandos, los medicamentos de terapia dirigida o la inmunoterapia también pueden constituir una opción.
Sarcoma recurrente
Al cáncer se le llama recurrente cuando reaparece después del tratamiento. La recurrencia puede ser local, en el mismo lugar o cerca de donde comenzó, o distante, con propagación a órganos o tejidos como los pulmones o el cerebro.
Si el sarcoma regresa en la misma área, puede tratarse con cirugía. La radioterapia puede administrarse después de la cirugía, especialmente si no se utilizó durante el tratamiento inicial.
Si el sarcoma regresa en un lugar distante, pueden considerarse la quimioterapia, los medicamentos de terapia dirigida o la inmunoterapia. Si se ha propagado únicamente a los pulmones, puede ser posible extirpar todas las áreas metastásicas mediante cirugía.
La radiación se utiliza para tratar sarcomas que se propagan al cerebro y las recurrencias que producen síntomas como dolor.
Pronóstico y supervivencia
El pronóstico depende del tipo de sarcoma, el tamaño, el grado y el estadio del tumor, el lugar del cuerpo donde está localizado, la posibilidad de extirparlo por completo, la edad y el estado general de salud del paciente y si el cáncer ha reaparecido.
El grado tumoral es uno de los factores pronósticos más importantes. Los tumores de grado alto tienden a crecer y diseminarse con mayor rapidez que los tumores de grado bajo.
El peor pronóstico se observa en pacientes mayores de 60 años, tumores mayores de 5 cm y tumores de alto grado histológico. Sin embargo, el tamaño por sí solo no determina el pronóstico: un liposarcoma muy grande, pero de bajo grado, puede tener un pronóstico favorable, mientras que uno más pequeño y de alto grado puede presentar mayor riesgo de metástasis.
Los tumores pequeños de grado bajo, especialmente los localizados en el tronco o las extremidades, con frecuencia se tratan con cirugía sola. La cirugía, complementada con radioterapia cuando es necesario, puede ser curativa para los sarcomas de tejidos blandos localizados.
Con un tratamiento oportuno, la supervivencia a cinco años supera el 70% en determinados grupos de pacientes. En el rabdomiosarcoma, hasta un 70% de los casos con tratamiento adecuado permanecen libres de enfermedad a los 5 años del diagnóstico.
La gran mayoría de los pacientes se cura, sobre todo cuando se trata de sarcomas de extremidades diagnosticados a tiempo. Los liposarcomas del retroperitoneo también tienen una alta posibilidad de curarse en determinadas circunstancias.
El diagnóstico temprano y el tratamiento en un centro especializado por una unidad multidisciplinar consigue los mejores resultados.
Seguimiento después del tratamiento
El sarcoma de tejido blando puede recidivar después del tratamiento. Por este motivo, es importante mantener controles periódicos durante un largo periodo de tiempo.
El seguimiento permite detectar una recaída local, una metástasis o complicaciones tardías relacionadas con la cirugía, la radioterapia o la quimioterapia. También ayuda a preservar la función de la extremidad y la calidad de vida del paciente.
El paciente debe continuar controlado por el equipo médico en las denominadas unidades de seguimiento a largo plazo, con objeto de asegurar su bienestar y evitar complicaciones secundarias a los tratamientos administrados.